Medicamentos para obesidade e diabetes ganham alerta de risco raro à visão nos EUA
A agência americana revisou 126 ensaios clínicos e dados do mundo real e concluiu que há um possível aumento de um problema raro no nervo óptico. O que os números mostram e quais sintomas entram na bula.
A U.S. Food and Drug Administration (FDA), agência que regula medicamentos nos Estados Unidos, passou a exigir que todos os medicamentos da classe dos agonistas do receptor de GLP-1, usados no diabetes tipo 2 e para reduzir o peso, tragam na bula um alerta sobre um possível aumento do risco de neuropatia óptica isquêmica anterior não arterítica (NAION). A condição é rara e pode causar perda súbita e indolor da visão em um olho, inclusive permanente.
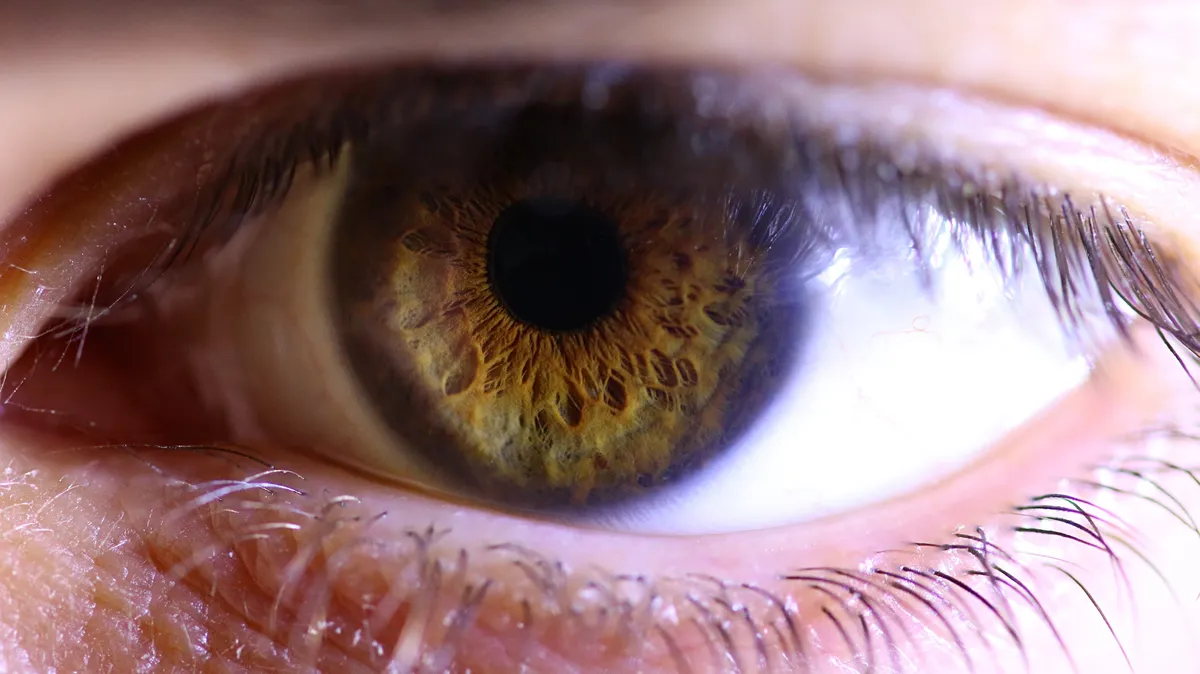 Foto: miguelrh / Freepik
O comunicado de segurança, publicado em 9 de novembro de 2026, determina que as empresas detentoras dos registros incluam a informação na seção de advertências e precauções. Segundo a agência, já houve casos de NAION relatados com todos os produtos da classe hoje à venda no país.
Quais medicamentos entram no alerta?
A FDA descreve a classe como medicamentos que imitam o GLP-1, hormônio que o intestino libera depois das refeições. Ele ajuda a baixar a glicose depois de comer e age em áreas do cérebro que controlam o apetite e a ingestão de comida. Esses medicamentos são usados no diabetes tipo 2, para reduzir o excesso de peso e para manter essa redução no longo prazo.
Alguns deles têm outros usos aprovados em adultos, segundo a agência:
- reduzir o risco de eventos cardiovasculares graves, como morte, infarto ou AVC, em pessoas com doença cardíaca e obesidade, sobrepeso ou diabetes tipo 2;
- reduzir o risco de piora da doença renal, falência dos rins e morte cardiovascular em pessoas com diabetes tipo 2 e doença renal crônica;
- tratar apneia obstrutiva do sono moderada a grave em pessoas com obesidade;
- tratar a esteato-hepatite associada à disfunção metabólica com fibrose moderada a avançada no fígado.
A Tirzepatida está entre eles: a FDA observa que ela ativa, além do receptor de GLP-1, o receptor de GIP. A agência também registra que o Byetta teve o registro retirado voluntariamente, sem relação com segurança ou eficácia, e que hoje só a exenatida genérica é vendida.
De onde veio a suspeita?
O ponto de partida foi um artigo publicado em julho de 2024 na JAMA Ophthalmology, de Hathaway e colegas, sobre o risco de NAION em pessoas que receberam prescrição de Semaglutida. A FDA afirma ter identificado várias limitações no estudo, mas concluiu que a questão merecia ser investigada e reuniu dados de ensaios clínicos, de animais e do uso após a aprovação, incluindo estudos observacionais e relatos de caso.
Os relatos recebidos pelo sistema de monitoramento de eventos adversos da agência foram difíceis de interpretar, segundo a FDA, porque os fatores de risco da NAION se sobrepõem a condições comuns em quem usa esses medicamentos.
O que os números mostram?
Como os casos eram poucos ou inexistentes em cada ensaio isolado, a FDA somou 126 ensaios clínicos randomizados, com 134.253 participantes: 78.217 tratados com a classe e 56.036 com placebo ou outro medicamento para baixar a glicose. Foram identificados 15 eventos prováveis de NAION: 10 entre quem usava os agonistas de GLP-1, 5 no placebo e nenhum entre quem recebeu os outros medicamentos para glicose.
Isso deu 6,4 casos a cada 100 mil pessoas-ano no grupo tratado, contra 3,8 no grupo de comparação. Para referência, a agência cita a literatura: na população geral acima de 50 anos, a incidência vai de 2,3 a 10,2 casos a cada 100 mil pessoas por ano.
A FDA também acompanhou adultos com diabetes tipo 2 que começaram, entre 2019 e 2024, um agonista de GLP-1 ou um de dois outros tipos de medicamento para diabetes, os inibidores de SGLT-2 e de DPP-4. As taxas ficaram entre 26 e 32 casos a cada 100 mil pessoas-ano. Na comparação com os inibidores de SGLT-2, o estudo não encontrou aumento estatisticamente significativo de risco; frente aos inibidores de DPP-4, o risco foi maior. Estudos observacionais publicados e considerados metodologicamente rigorosos apontaram na mesma direção, segundo a agência.
Quais sintomas a bula passa a descrever?
A FDA lista como sinais da NAION:
- perda de visão súbita e sem dor em um olho, que pode ser notada ao acordar;
- visão borrada ou com partes faltando, como pontos cegos ou visão em túnel;
- distorção das cores;
- perda de nitidez no centro da visão, com manchas embaçadas.
A agência orienta que quem tiver esses sintomas procure o profissional de saúde imediatamente e diz que quem já teve um episódio deve conversar com ele sobre manter ou interromper o medicamento. Aos médicos, a FDA recomenda encaminhar com rapidez ao oftalmologista os casos suspeitos e considerar a suspensão do tratamento, a menos que os benefícios superem claramente o risco. Fumo, diabetes, pressão alta, apneia do sono, anemia e doença renal podem ser fatores de risco, e quem já teve NAION em um olho tem risco maior no outro.
O que ainda não se sabe
- A causa de fundo da NAION não é completamente compreendida, segundo a FDA; sabe-se que envolve queda no fluxo de sangue para a parte da frente do nervo óptico.
- A revisão de dados em animais feita pela agência não identificou um mecanismo pelo qual esses medicamentos aumentariam o risco.
- A FDA descreve o risco como potencial: no estudo com dados do mundo real, a diferença não foi significativa frente a uma das classes comparadas.
O que a decisão mostra
A FDA concluiu que existe um possível aumento de um evento raro e decidiu levá-lo para a bula de uma classe inteira, usada por muita gente, de uma vez. O peso da decisão vem da soma das fontes, não de um estudo isolado: os ensaios, os dados do mundo real e a literatura publicada apontaram no mesmo sentido, ainda que em números absolutos pequenos.